Особенности течения транзиторной формы неонатального сахарного диабета: разбор клинического случая
Особенности течения транзиторной формы неонатального сахарного диабета: разбор клинического случая

Аннотация
Неонатальный сахарный диабет (НСД) — редкое моногенное заболевание, характеризующееся нарушением углеводного обмена, манифестирующим в первые месяцы жизни. Основными проявлениями являются стойкая гипергликемия и гипоинсулинемия, указывающие на недостаточную продукцию или секрецию инсулина поджелудочной железой. Одной из форм НСД является транзиторная неонатальная форма сахарного диабета (ТНСД), для которой характерна генетическая гетерогенность и ранний дебют в неонатальном периоде (первые дни или недели жизни). Отличительной особенностью ТНСД является её преходящий характер: гипергликемия обычно разрешается в младенчестве, однако сохраняется значительный риск последующего рецидива в детском или подростковом возрасте в виде постоянной формы сахарного диабета. В настоящей статье представлен клинический случай транзиторной формы неонатального сахарного диабета (ТНСД). В ходе исследования у пациента были выявлены обширные участки потери гетерозиготности в обоих плечах хромосомы 6, что указывает на высокую вероятность наличия однородительской дисомии по данной хромосоме, клиническими проявлениями которой являются: задержка внутриутробного развития, ТНСД, макроглоссия.
1. Введение
Неонатальный сахарный диабет — редкое генетическое заболевание, встречающееся с частотой от 1:300 000 до 1:400 000 новорожденных
. Характерным признаком НСД является наличие гипергликемии, которая возникает в основном до 6 месяцев жизни. Гипергликемия связана с недостаточным количеством циркулирующего инсулина или его отсутствием вовсе. Выделяют транзиторную и перманентную формы неонатального сахарного диабета . Транзиторная форма неонатального сахарного диабета характеризуется нарушением продукции инсулина, развивающейся после рождения , . Его доля составляет 50–60% неонатального сахарного диабета. ТНСД характеризуется ранним дебютом вскоре после рождения и последующей спонтанной ремиссией в младенчестве. Несмотря на это, заболевание имеет риск рецидива с трансформацией в постоянную форму сахарного диабета в детском или юношеском возрасте . Данное заболевание может иметь спорадический или наследственный характер. В большинстве случаев (около 70%) ТНСД связан с нарушениями в локусе TNDM на хромосоме 6q24, часто включающими аномалии геномного импринтинга . Однако, в остальных случаях причиной ТНСД могут быть мутации в других генах, таких как KCNJ11 и ABCC8, кодирующих субъединицы АТФ-зависимых калиевых каналов (KATP — каналы) в бета-клетках поджелудочной железы , . В редких случаях этиологическим фактором развития ТНСД являются мутации в других генах, в частности, в генах HNF1B и INS (ген, кодирующий препроинсулин) , . Транзиторный НСД, связанный с аномалиями локуса 6q24 (TNDM-6q24), может быть обусловлен тремя основными генетическими механизмами:1. Отцовская однородительская изодисомия хромосомы 6: наличие двух копий хромосомы 6, унаследованных только от отца, без материнского вклада;
2. Дупликации области 6q24, унаследованные от отца: увеличение числа копий отцовской области 6q24;
3. Дефекты метилирования материнской хромосомы: нарушение нормального паттерна метилирования в области импринтинга 6q24, приводящее к нарушению экспрессии генов
, .Точный механизм, посредством которого аномалии 6q24 приводят к развитию ТНДМ, остается не полностью выясненным. В данной области хромосомы расположены два генакандидата: ZAC и HYMAI [7]. ZAC (Zinc finger protein, Apoptosis regulator and Cell cycle arrest regulator), также известный как PLAGL1 (Pleomorphic Adenoma Gene-Like 1) — регулятор транскрипции, который участвует в регуляции апоптоза и остановки клеточного цикла. Он также является регулятором рецептора 1-го типа для активирующего аденилатциклазу полипептида гипофиза (PACAP), который играет ключевую роль в регуляции секреции инсулина
, . HYMAI (Hydatidiform Mole-Associated and Imprinted transcript) — длинная некодирующая РНК, функция которой в настоящее время неизвестна . АТФ-чувствительные калиевые каналы (KATP-каналы), также известные как каналы Kir6.2/SUR1, представляют собой гетерооктамерные комплексы, сформированные четырьмя порообразующими субъединицами Kir6.2 (кодируемыми геном KCNJ11) и четырьмя регуляторными субъединицами SUR1 (кодируемыми геном ABCC8) . KATP-канал играет ключевую роль в глюкозозависимой регуляции секреции инсулина β-клетками поджелудочной железы , . В физиологических условиях, при низких концентрациях глюкозы в крови, KATP-каналы находятся в открытом (активированном) состоянии (рис. 1). Их активность поддерживает гиперполяризованный потенциал покоя клеточной мембраны, что препятствует секреции инсулина.Повышение уровня глюкозы в крови стимулирует усиленное поступление глюкозы в β-клетки. Внутри клетки глюкоза подвергается метаболизму в ходе гликолиза, что приводит к увеличению внутриклеточного соотношения АТФ/АДФ
, , , . Высокий уровень АТФ вызывает закрытие KATP-каналов (ингибирование). Закрытие KATP-каналов приводит к снижению проницаемости мембраны для ионов калия (K+), вызывая деполяризацию клеточной мембраны. Деполяризация активирует потенциал-зависимые кальциевые каналы, что приводит к массивному притоку ионов кальция (Ca2+) в β-клетку. Повышение внутриклеточной концентрации Ca2+ является триггером для экзоцитоза везикул, содержащих инсулин, и последующего высвобождения инсулина в кровоток. Нарушения функции KATP-канала, приводящие к его активации (постоянно открытому состоянию), блокируют глюкозозависимую секрецию инсулина. В этом случае, канал KATP перестает реагировать на изменения уровня глюкозы, что приводит к нарушению деполяризации мембраны и, следовательно, к неспособности β-клеток секретировать инсулин в ответ на повышение уровня глюкозы в крови , , , . Клинически транзиторный НСД, вызванный аномалиями 6q24, характеризуется следующими основными проявлениями: задержкой внутриутробного развития, гипергликемией, манифестирующей в неонатальном периоде и спонтанно разрешающейся к 18 месяцам жизни, обезвоживанием и отсутствием кетоацидоза . Реже может сопровождаться гипотонией, врожденными пороками сердца, глухотой, неврологическими нарушениями, включая эпилепсию, пороками развития почек, пупочной грыжей и макроглоссией , , , . Гипергликемия, как правило, манифестирует в течение первой недели жизни и длится в среднем три месяца, однако может персистировать и более года. На начальном этапе обычно требуется инсулинотерапия, потребность в которой постепенно снижается по мере восстановления функции β-клеток поджелудочной железы. Периодические эпизоды гипергликемии могут возникать в детском возрасте, особенно на фоне интеркуррентных заболеваний. В отдаленном периоде существует риск рецидива сахарного диабета в подростковом или зрелом возрасте.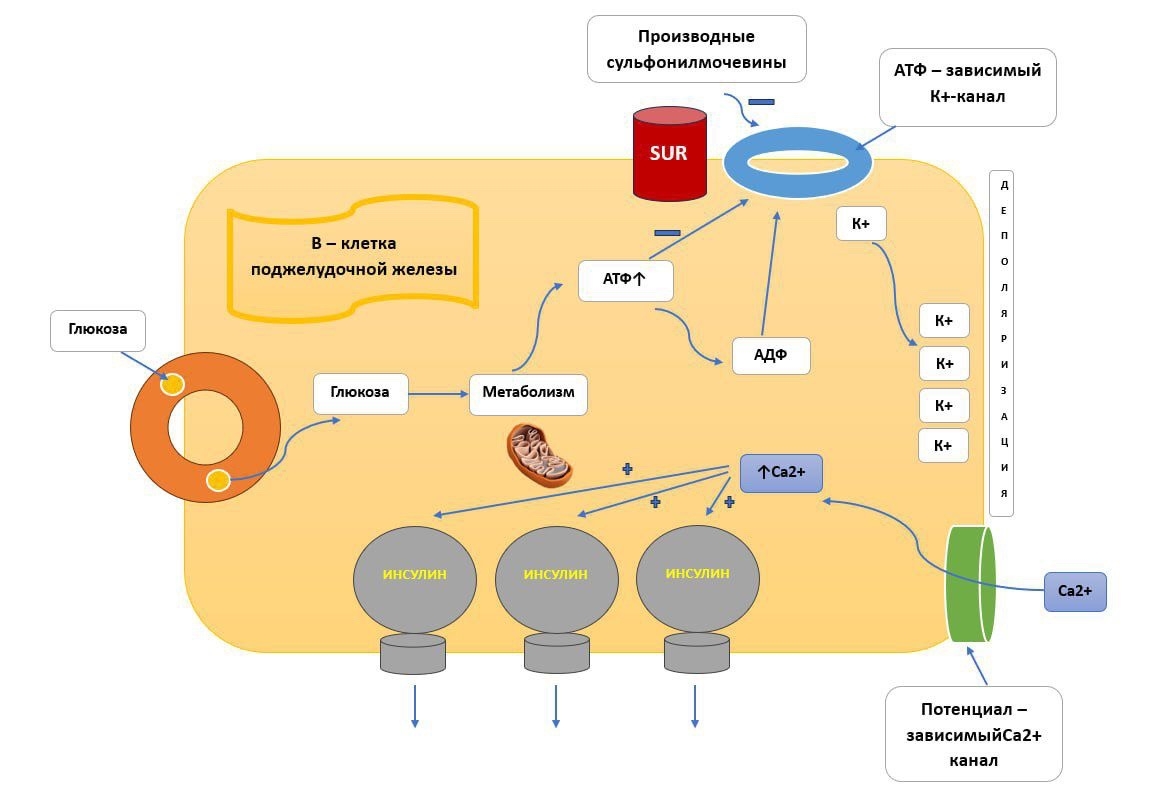
Рисунок 1 - Регуляция секреции инсулина β-клетками поджелудочной железы
От законного представителя пациента получено письменное информированное согласие на публикацию персональной медицинской информации в обезличенной форме.
2. Описание клинического случая
Анамнез жизни: ребенок от 2-й беременности, роды срочные в 37 недель гестации путём операции Кесарева сечения. Во втором триместре (на 24-й неделе гестации) течение беременности осложнилось инфекционно-воспалительным процессом нижних отделов половых путей: были диагностированы уреаплазменный цервицит и кандидозный кольпит. Пациентка получала курс этиотропной антибактериальной и противогрибковой терапии (джозамицин [Вильпрафен], натамицин [Пимафуцин], а также местный комбинированный препарат неомицин + нистатин + полимиксин B [Полижинакс]). В третьем триместре, на 34-й неделе гестации, по данным комплексного динамического обследования была диагностирована плацентарная недостаточность в стадии субкомпенсации. На этом фоне сформировался синдром задержки развития плода (СЗРП) III степени тяжести (поздняя форма). При рождении: рост — 46 см, вес — 2080г, по шкале Апгар — 8–9 баллов. Врожденные аномалии: макроглоссия, поперечная складки ладони. В периоде ранней адаптации состояние тяжелое, обусловленное клиникой синдрома задержки внутриутробного развития плода, дыхательной недостаточностью 2-й степени, макроглоссией. К груди приложена сразу, грудное вскармливание в течение 5 дней, далее переведена на питание через назогастральный зонд (в течение 2 недель).
Родители не состоят в кровном родстве, русские по национальности. Наследственный анамнез: сахарный диабет у дедушки по линии отца. Хромосомный микроматричный анализ родителям на текущем этапе не выполнялся. Проведение молекулярно-генетического обследования супружеской пары запланировано в рамках специализированного консультирования при подготовке к следующей беременности.
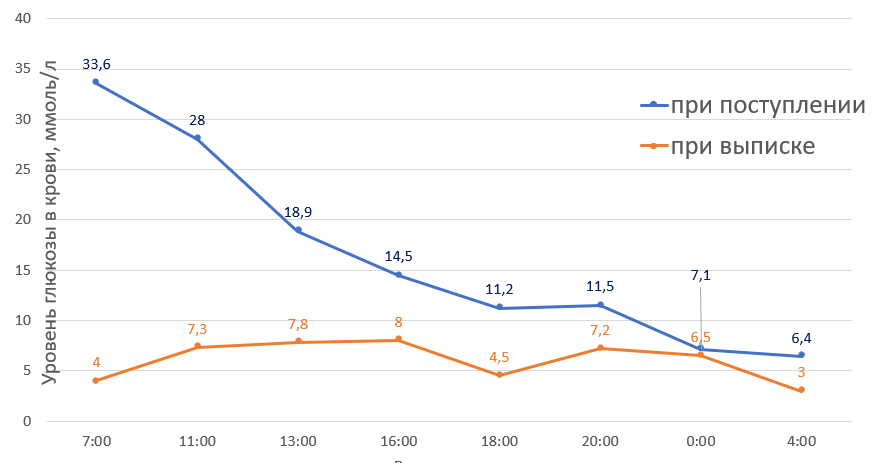
Гликемический профиль при поступлении и выписки в РДКБ г. Москва
профиль гликемии сформирован на основании результатов восьмикратного суточного контроля уровня глюкозы капиллярной крови
В 10 месяцев жизни была повторная плановая госпитализация в эндокринологическое отделение РДКБ ФГАОУ ВО РНИМУ им. Пирогова Н. И. МЗ России г. Москва: проведено скрининговое обследование, консультирована неврологом, окулистом, декомпенсации углеводного обмена не выявлено. На основании данных обследования, генетического исследования изменена формулировка диагноза — неонатальный сахарный диабет, транзиторная форма, обусловленная аномалией локуса 6q24 (потеря гетерозиготности хромосомы 6), фаза клинико-лабораторной ремиссии. Целевой уровень HbA1c < 6,5%.
Результаты физикального и лабораторно-инструментального исследования на первом году жизни ребенка
Состояние пациента: средней тяжести, самочувствие удовлетворительное. Сознание: ясное. Ребенок: контактен. Положение: активное. Масса тела: 12 кг. Индекс массы тела: 17,21. Рост: 83,5 см. Площадь поверхности тела: 0,53 кв.м. SDS роста -0,57. SDS MT +0,49.
Кожа: чистая, бледно-розовая. Слизистые оболочки: не изменены, влажные, розовые. Подкожно-жировая клетчатка развита: удовлетворительно. Лимфатические узлы: периферические лимфоузлы пальпируются мелкие подвижные, безболезненные. Кожа над ними не изменена. Мышечная система развита удовлетворительно. Форма грудной клетки: правильная. Суставы: не изменены, движения в суставах в полном объеме, безболезненные. Частота дыхания: 26 в мин. Одышки нет. Катаральные явления: нет. Зев: не гиперемирован, миндалины не увеличены, без наложений. Носовое дыхание: свободное, отделяемого нет. Дыхание: пуэрильное, проводится равномерно во все отделы. Хрипы: нет. Пульс: 88 в мин. Ритм: правильный. ЧСС: 88 в мин. А/Д (правая рука): 90/55 мм.рт.ст. Тоны сердца: ритмичные, ясные. Шум: отсутствует. Язык: чистый, влажный. Склеры: не изменены. Живот: мягкий, безболезненный, доступен глубокой пальпации. Печень: пальпируется, у края реберной дуги, пальпация безболезненная. Селезенка: не пальпируется. Стул: регулярный, оформленный, без патологических примесей. Мочеиспускание: безболезненное, диурез адекватный.
Психическое развитие: задержка психомоторного развития, задержка психоречевого развития.
Эндокринологический статус: щитовидная железа не увеличена, мягкая, эластичная при пальпации — нарушения функции нет. Надпочечники — клинических признаков нарушения функции нет. Наружные половые органы сформированы по женскому типу, правильно. Половое развитие по Таннеру 1.
Лабораторное обследование.
1. ОАК: WBC — 9,46*109/л, HGB — 135 г/л, RBC — 4,72*1012/л, PLT — 276*109/л, СОЭ — 3 мм/ч, нейтрофилы — 18,4%, лимфоциты — 67,3%, моноциты — 10,5%, эозинофилы — 3,2%, базофилы — 0,5%. Все показатели в пределах нормы.
2. ОАМ: светло-желтая, прозрачная, удельный вес — 1.018, кислотность — 6 ед. pH, глюкоза — отрицательный, кетоновые тела — отрицательный, белок, нитриты, эритроциты, лейкоциты, уробилиноген — не определяются. Все показатели в пределах нормы.
3. Биохимический анализ крови: общий белок — 69,0 г/л, натрий — 138 ммоль/л, калий — 5,3 ммоль/л, билирубин общий — 5,0 мкмоль/л, холестерин общий — 3,35 ммоль/л, триглицериды — 0,65 ммоль/л, АЛТ — 27,0 Ед/л, АСТ — 40,0 Ед/л. Все показатели в пределах возрастной нормы.
4. Гликированный гемоглобин соответствует норме — 4,8%.
5. Инсулин незначительно снижен — 1,84 мЕд/л (N=2-25 мЕд/л).
Инструментальное обследование.
1. ЭКГ: синусовая аритмия ЧСС 84–107 в минуту. Вертикальное положение ЭОС.
2. УЗИ органов брюшной полости: эхо — признаки реактивных изменений поджелудочной железы.
3. УЗИ щитовидной железы — без патологии
Консультация челюстно-лицевого хирурга: макроглоссия, состояние после клиновидной резекции языка по Обвигезера. Повторное хирургическое вмешательство не показано.
Результаты генетического обследования (хромосомный микроматричный анализ с использованием олигонуклеотидных микроматриц Agilent SurePrintG3CGH+SNP Array Kit 4х180K): обнаружен патогенный участок потери гетерозиготности длинного (q) плеча хромосомы 6 и короткого (р) плеча.
Пациенту даны рекомендации: контроль гликемии с помощью глюкометра 4–6 раз в сутки, при стойком повышении гликемии выше 12–14 ммоль/л решать вопрос о повторной инициации инсулинотерапии; питание по возрасту, индивидуальный стол с ограничением легкоусвояемых углеводов; консультация эндокринолога через 3 месяца.
3. Обсуждение
Представленный клинический случай демонстрирует как классические проявления, так и редкие индивидуальные особенности ТНСД, обусловленного генетической патологией хромосомы 6 (6q24).
Типичные клинические и генетические черты данного случая, полностью соответствующие классическому фенотипу ТНСД-6q24, включают:
1. Выраженную ЗВУР: ребенок родился на 37-й неделе гестации с массой тела 2080 г (SDS массы тела < −2), что обусловлено внутриутробным дефицитом инсулина — главного анаболического фактора плода.
2. Манифестацию гипергликемии в первые дни жизни: манифестация на 2-е сутки с высокими показателями гликемии (до 49 ммоль/л) и потребностью в интенсивной инсулинотерапии характерна для данной формы моногенного диабета.
3. Транзиторный характер углеводных нарушений: постепенное снижение потребности в инсулине с последующей полной отменой и достижением стойкой клинико-лабораторной ремиссии на первом году жизни (нормализация уровня HbA1c и показателей гликемии) отражает естественное течение 6q24-ТНСД.
4. Генетическую этиологию: подтверждение поражения хромосомы 6, вызывающего гиперекспрессию импринтированных генов PLAGL1 и HYMAI.
Отличительные особенности (отклонения от классического течения):
1. Степень выраженности макроглоссии и необходимость хирургического лечения: хотя макроглоссия встречается примерно у 45–50% пациентов с 6q24-ТНСД, в большинстве описанных случаев она носит умеренный характер и постепенно регрессирует самостоятельно. В описываемом нами случае макроглоссия была жизнеугрожающей: она вызывала обструкцию верхних дыхательных путей и невозможность самостоятельного питания, что потребовало проведения радикального хирургического вмешательства — клиновидной резекции языка.
2. Масштаб молекулярно-генетического дефекта (полная изодисомия хромосомы 6): по данным хромосомного микроматричного анализа, выявленный участок потери гетерозиготности охватывал не только изолированный локус 6q24 (как при микродупликациях или точечных дефектах метилирования), а распространялся на длинное и короткое плечо 6-й хромосомы. Это свидетельствует об отцовской однородительской изодисомии всей хромосомы 6. Наличие протяженной изодисомии по всей хромосоме создает потенциальный риск гомозиготизации латентных мутаций и проявления аутосомно-рецессивных заболеваний, если отец является их носителем.
Генетическое подтверждение имеет определяющее значение для прогноза: несмотря на достигнутую ремиссию, родители проинформированы о высокой вероятности рецидива сахарного диабета в подростковом или взрослом возрасте, что требует пожизненного скрининга углеводного обмена.
Динамическое наблюдение показало, что после хирургической коррекции макроглоссии и отмены инсулинотерапии пациентка демонстрирует адекватные темпы физического и психомоторного развития, подтверждая эффективность выбранной тактики ведения.
4. Заключение
Неонатальная гипергликемия, сочетающаяся со ЗВУР и макроглоссией, является абсолютным показанием для проведения молекулярно-генетического исследования локуса 6q24 и хромосомы 6 (включая хромосомный микроматричный анализ) в первые недели жизни.
Подтверждение ТНСД-6q24 позволяет обосновать транзиторный характер заболевания, своевременно титровать и отменить инсулинотерапию при наступлении ремиссии, избегая ятрогенных гипогликемий.
Выявление изодисомии всей хромосомы 6 требует междисциплинарного подхода с привлечением челюстно-лицевых хирургов (при макроглоссии) и детских неврологов (для ранней коррекции задержки психомоторного развития).
Пациенты с ТНСД в фазе ремиссии нуждаются в регулярном диспансерном наблюдении детского эндокринолога (контроль HbA1c 1 раз в 3–6 месяцев, самоконтроль гликемии) ввиду высокой вероятности манифестации стойкого диабета в подростковом и взрослом возрасте.